
Solución de industria / Farmacéutica y biotecnología
Liofilización farmacéutica y biotecnológica
Seleccione una plataforma de liofilización según el producto, el formato de vial, el límite estéril y la evidencia de validación que requiere el uso previsto.
Separe la demanda de péptidos de la demanda de viales liofilizados
El crecimiento de GLP-1 y GIP eleva el interés general por los péptidos, pero la mayoría de los formatos comerciales líderes hoy son plumas precargadas o presentaciones líquidas. Los viales liofilizados se concentran donde la estabilidad, la vida útil o la economía de la cadena de frío exigen un polvo: péptidos endocrinos de acción prolongada, polvo para inyección, hormona de crecimiento, vacunas, lotes piloto biotecnológicos y fabricación de sustitución de importaciones.
Parta del producto previsto, no de la tendencia del mercado.
Confirme la molécula, la forma de dosis, el volumen de llenado, la vía de registro y las consultas reales detrás del proyecto. El interés en una categoría terapéutica no equivale por sí solo a pedidos de liofilizadores.
Lea la señal del mercado a nivel de forma farmacéutica antes de que se convierta en una suposición de equipo. Un comprador que ve crecimiento en péptidos y pide de inmediato un liofilizador se ha saltado el paso que decide el pedido: confirmar si el producto es una pluma precargada, una inyección líquida o un polvo liofilizado que realmente necesita un secador y un límite estéril.
Los viales liofilizados tienen sentido cuando se requiere un polvo por estabilidad, cuando dominan los costes de cadena de frío o cuando el expediente de registro y el mercado local esperan una inyección reconstituida. Una vez fijada esa base de producto, puede empezar la conversación sobre el equipo; hasta entonces, un liofilizador es la respuesta a una pregunta que aún no se ha formulado.
La misma disciplina se aplica a la hormona de crecimiento, las vacunas y el polvo para inyección: el liofilizador se justifica por el requisito del producto, no por la popularidad de la categoría.
Dimensione el lote a partir del formato del vial
Para la misma superficie de bandeja, el número nominal de unidades por lote cambia varias veces según el diámetro del vial y el volumen de llenado. Los viales de menor diámetro cargan más unidades por bandeja; los llenados más altos o diámetros mayores cargan menos.
| Viales de φ12 mm | approximately 6,000 units per 1 m² reference shelf |
|---|---|
| Viales de φ16 mm | approximately 4,000 units per 1 m² reference shelf |
| Viales de φ22 mm | approximately 2,200 units per 1 m² reference shelf |
| Base | Indicative only; confirm against the selected model, vial height and fill volume |
El formato de vial es el primer dato de dimensionado porque convierte el área de bandejas en unidades por lote. Un cambio de un vial de 12 mm a uno de 22 mm puede reducir las unidades por bandeja a menos de la mitad, de modo que dos máquinas con los mismos metros cuadrados no tienen el mismo tamaño de lote hasta que se fija el vial.
Dimensione la cámara a partir de las unidades por lote y los lotes por campaña, no solo del área de bandejas. Añada el plan de carga, el volumen de llenado y la duración de ciclo prevista, y la cámara se convierte en una cifra sobre la que la cotización puede sostenerse. Conserve por escrito la base de viales, porque un cambio posterior de vial redimensiona todo el proyecto.
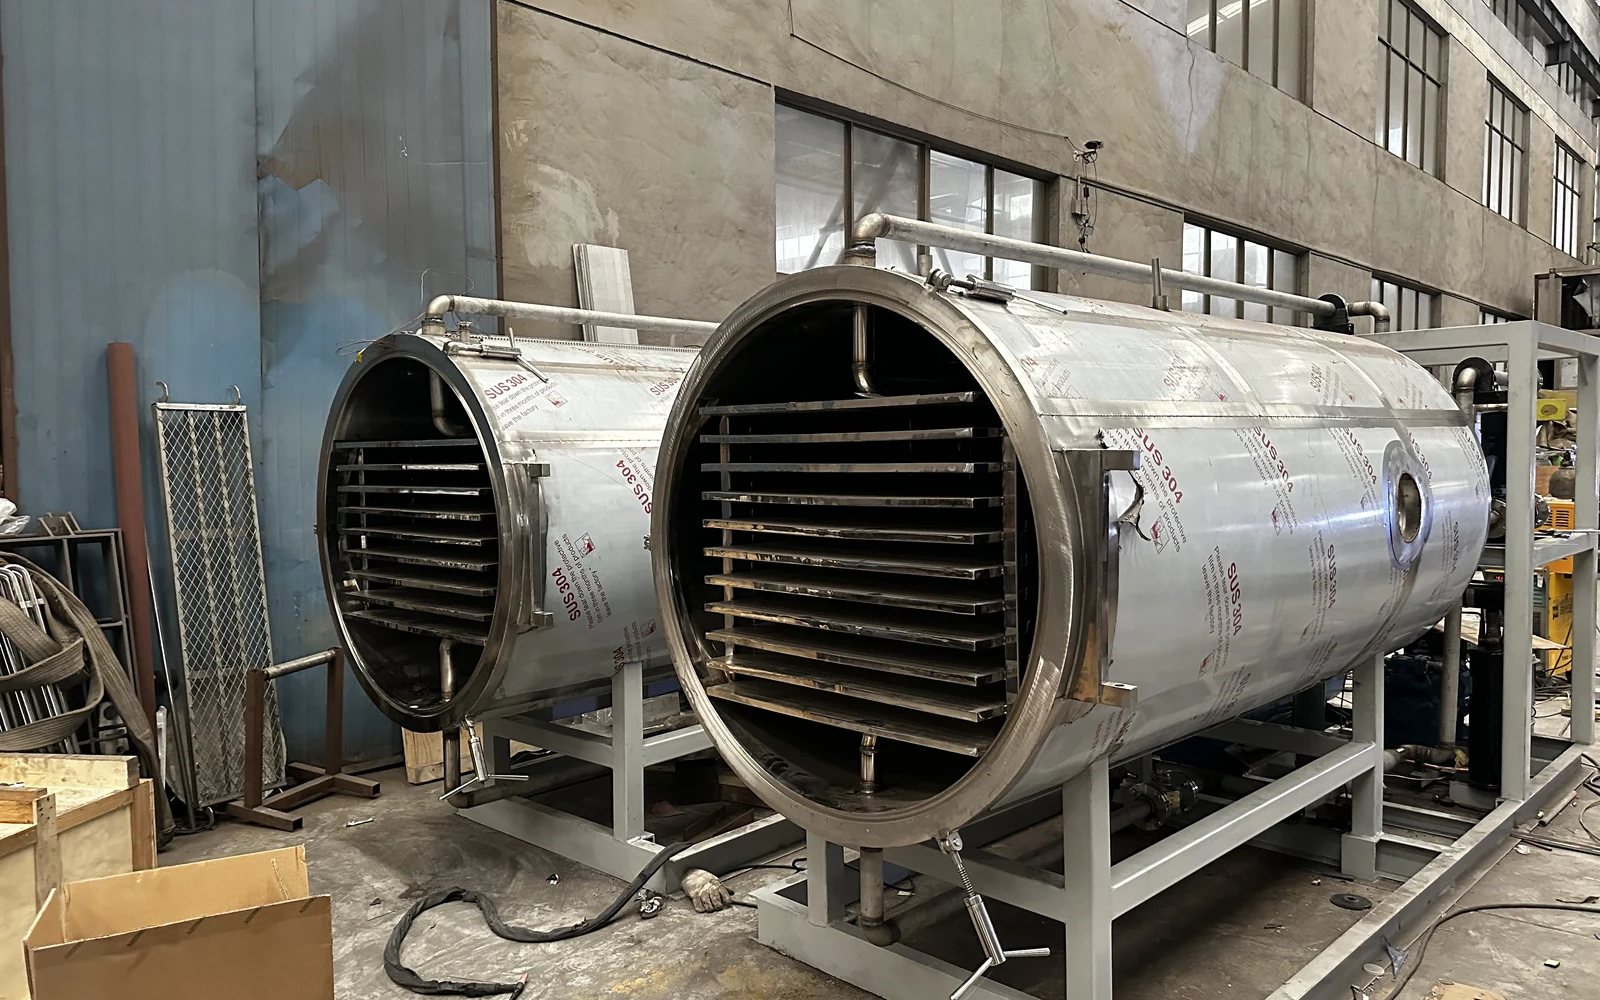
Registre el formato junto con la cotización para que cada paso posterior de dimensionado, desde el número de bandejas hasta el diámetro de la cámara, parta de la misma base escrita.
Cierre el límite estéril antes de comprar la máquina
Para un vial de inyección liofilizado, los viales semitaponados entran en la cámara, el secado se completa y los tapones se presionan en condiciones controladas o de vacío. El tapado forma parte del ciclo del proceso para un producto registrable y comercial, no es un lujo opcional.
Confirme el material y la limpiabilidad.
Las superficies de contacto con el producto y el vapor, las soldaduras, la rugosidad y los certificados de elastómeros definen si una cámara puede soportar un proyecto estéril comercial. El 316L y un diseño drenable y de bajo espacio muerto son requisitos típicos más allá de la etapa de investigación.
Confirme la interfaz de carga y transferencia.
El acoplamiento a aislador o RABS, la carga por el lado limpio y el control del tapón conectan el secador con la operación estéril circundante. Las interfaces faltantes se convierten en costosas adaptaciones posteriores.
Confirme el límite de datos y control.
Los niveles de usuario, la pista de auditoría, los registros de lote a prueba de manipulación, la sincronización de tiempo, las copias de seguridad y la firma electrónica respaldan las expectativas de integridad de datos como 21 CFR Parte 11 y GAMP 5.
El secador es solo un elemento de una operación estéril. La clase de sala limpia, la ruta de transferencia, la interfaz de aislador o RABS y el manejo de tapones deciden todos si la cámara puede integrarse, y deben fijarse antes de seleccionar la máquina.
Cerrar el límite pronto evita el fallo más caro de la liofilización farmacéutica: comprar una cámara que no puede acoplarse a la operación circundante. El acabado del material, la limpiabilidad y la integridad de datos forman parte del mismo límite, y se revisan juntos en lugar de como opciones separadas.
Ajuste la serie de equipos a la etapa de desarrollo
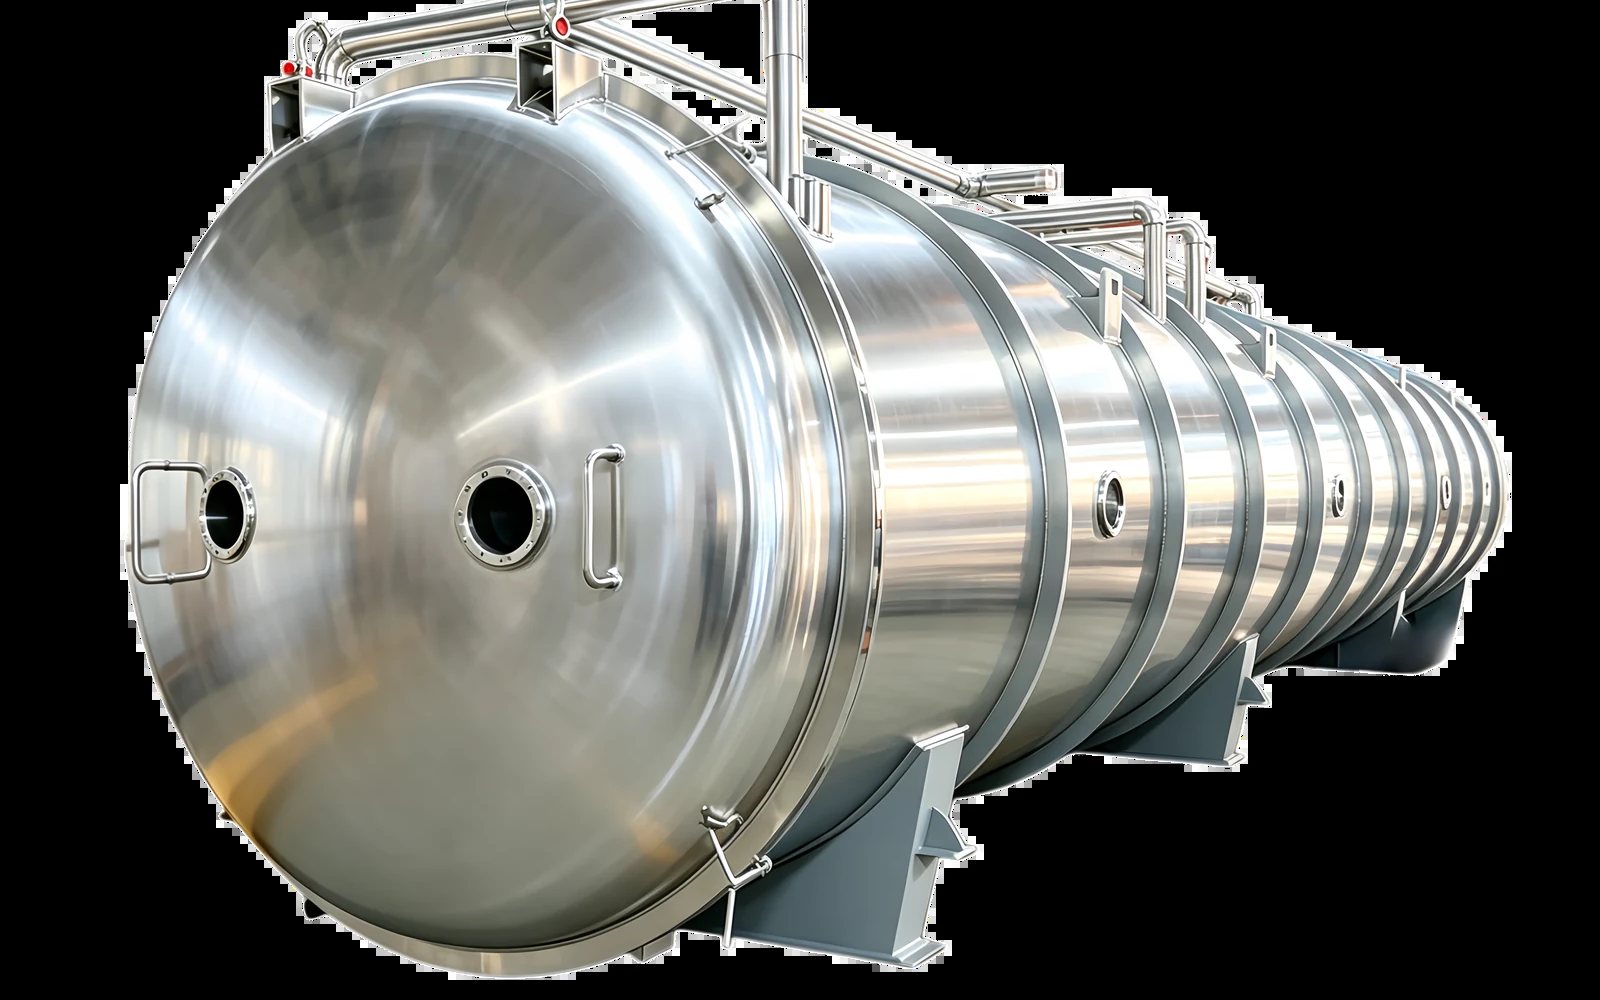
Hadof lista dos familias de liofilizadores biomédicos y referencias de llenado y envasado de botellas. Seleccione por área, requisito de tapado y profundidad de validación, y confirme la configuración comercial en la cotización.
| Modelos de liofilizador biomédico HDF | 1–40 m² shelf area; silicone oil heating; air or water cooling |
|---|---|
| Modelos de liofilizador de tipo tapa HDF | 1–60 m² shelf area with capping duty; cold trap to −80 °C |
| Líneas de llenado y envasado de botellas | Liquid, powder and granule filling with capping, sealing and labeling |
La serie adecuada depende de dónde se sitúe el proyecto entre la investigación y la fabricación comercial. Un laboratorio de formulación necesita flexibilidad de receta y exportación de curvas; una etapa piloto o GxP necesita calibración, certificados de materiales y documentación de validación; una línea estéril comercial necesita piezas de contacto en 316L, CIP o SIP, una ruta de tapones definida e integridad de datos completa.
Seleccionar la serie por etapa de desarrollo evita que el comprador pague por una profundidad de validación que aún no necesita, o que compre una máquina de investigación que más tarde no pueda respaldar el registro. Registre el uso previsto y la vía de registro en el mismo informe, de modo que la serie del equipo y el paquete de validación se elijan juntos y no por separado.
Pida la serie y la profundidad de validación en la misma solicitud, porque cambiar cualquiera de las dos después de la cotización cambia el precio y la entrega.
Convierta el catálogo en una base de validación verificable
Antes del uso comercial, solicite el alcance DQ/IQ/OQ/PQ, el mapeo de temperatura, la tasa de fuga de vacío, la repetibilidad del tapón, la FAT/SAT y la documentación de integridad de datos aplicable. Acepte la plataforma por etapas; no acepte frases de cumplimiento no respaldadas en lugar de evidencia de prueba.
Preguntas frecuentes
¿Se requiere siempre un liofilizador con tapado para las inyecciones liofilizadas?
¿La demanda de péptidos implica automáticamente pedidos de viales liofilizados?
¿Qué debe solicitar un comprador antes de aceptar un secador farmacéutico?
| Uso previsto | Research / pilot / commercial sterile manufacturing |
|---|---|
| Formato de vial | φ12 / φ16 / φ22 mm and fill volume |
| Límite estéril | Isolator or RABS, clean-side loading, stopper control |
| Validación | DQ/IQ/OQ/PQ, FAT/SAT, temperature mapping, leak rate |
| Servicios | Destination voltage and frequency, refrigerant route and service |
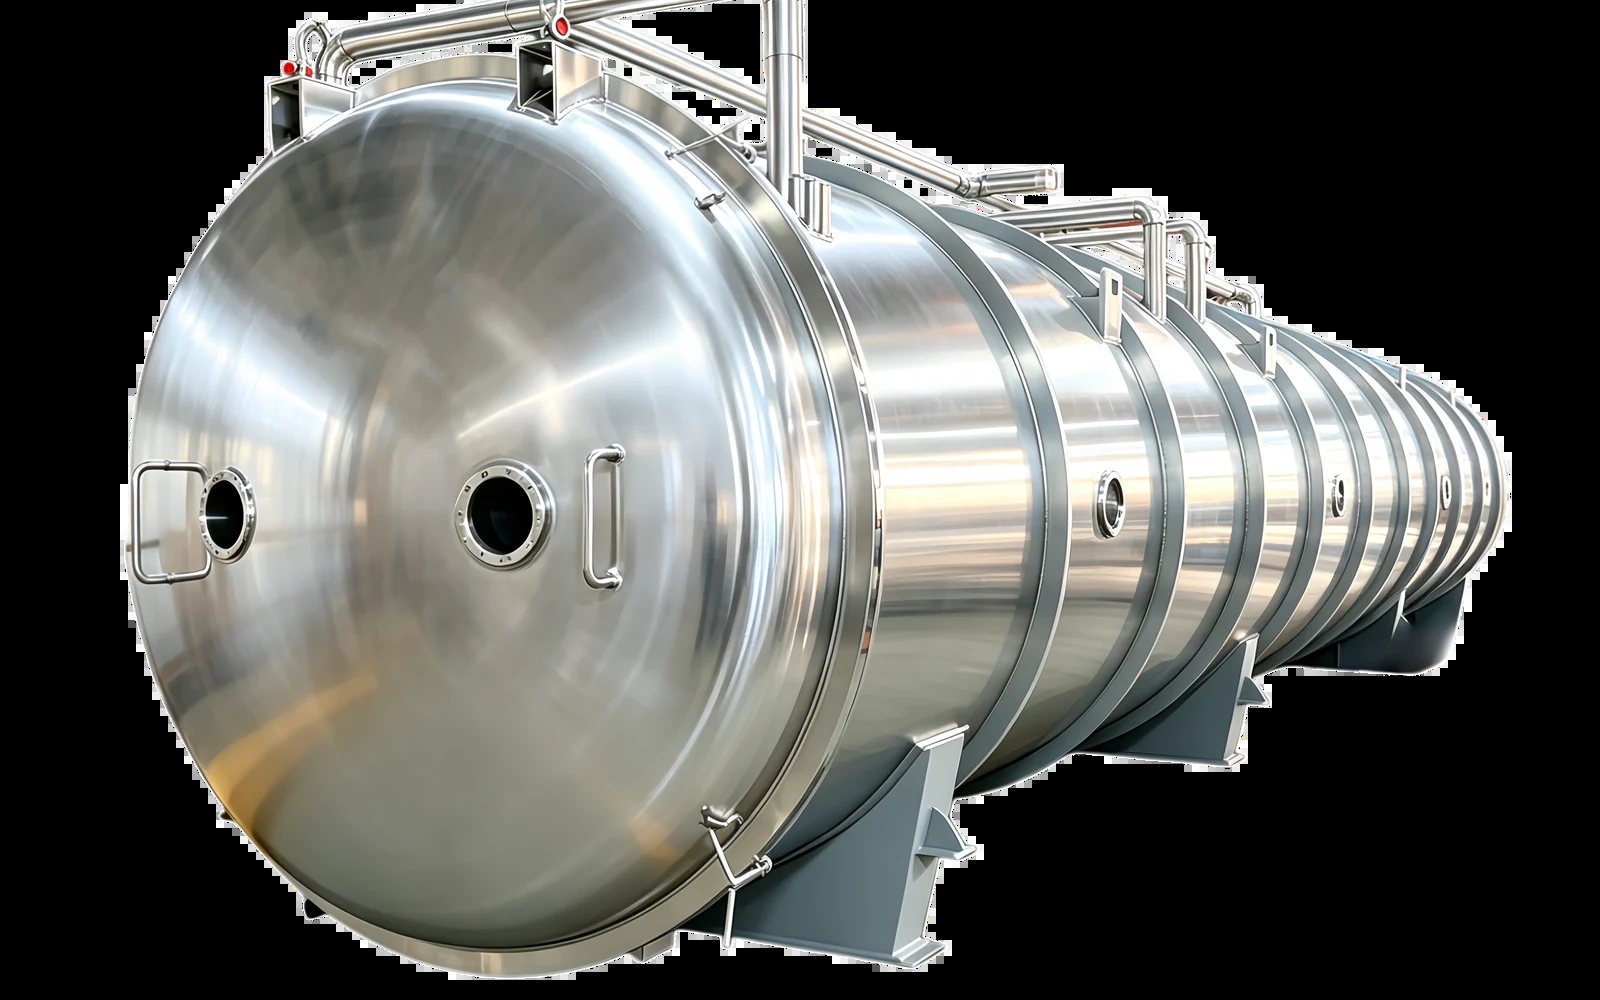
Lleve la base estéril a la puesta en marcha
Una única base de la cotización a la entrega
Lleve la base estéril de la cotización a la puesta en marcha sin interrupciones. Los certificados de materiales, el límite de limpieza, el rendimiento de los tapones y la configuración de integridad de datos que se revisaron en la compra son los mismos elementos que deben verificarse durante la instalación, y cada uno debe tener un responsable y un resultado registrado.
Acuerde la secuencia de puesta en marcha antes de la entrega: comprobaciones de suministros, mapeo de temperatura, tasa de fuga, repetibilidad de tapones y traspaso de los registros de lote. Cuando la puesta en marcha sigue la misma base que la cotización, el comprador recibe un secador especificado, construido y aceptado contra una sola definición en lugar de tres distintas.
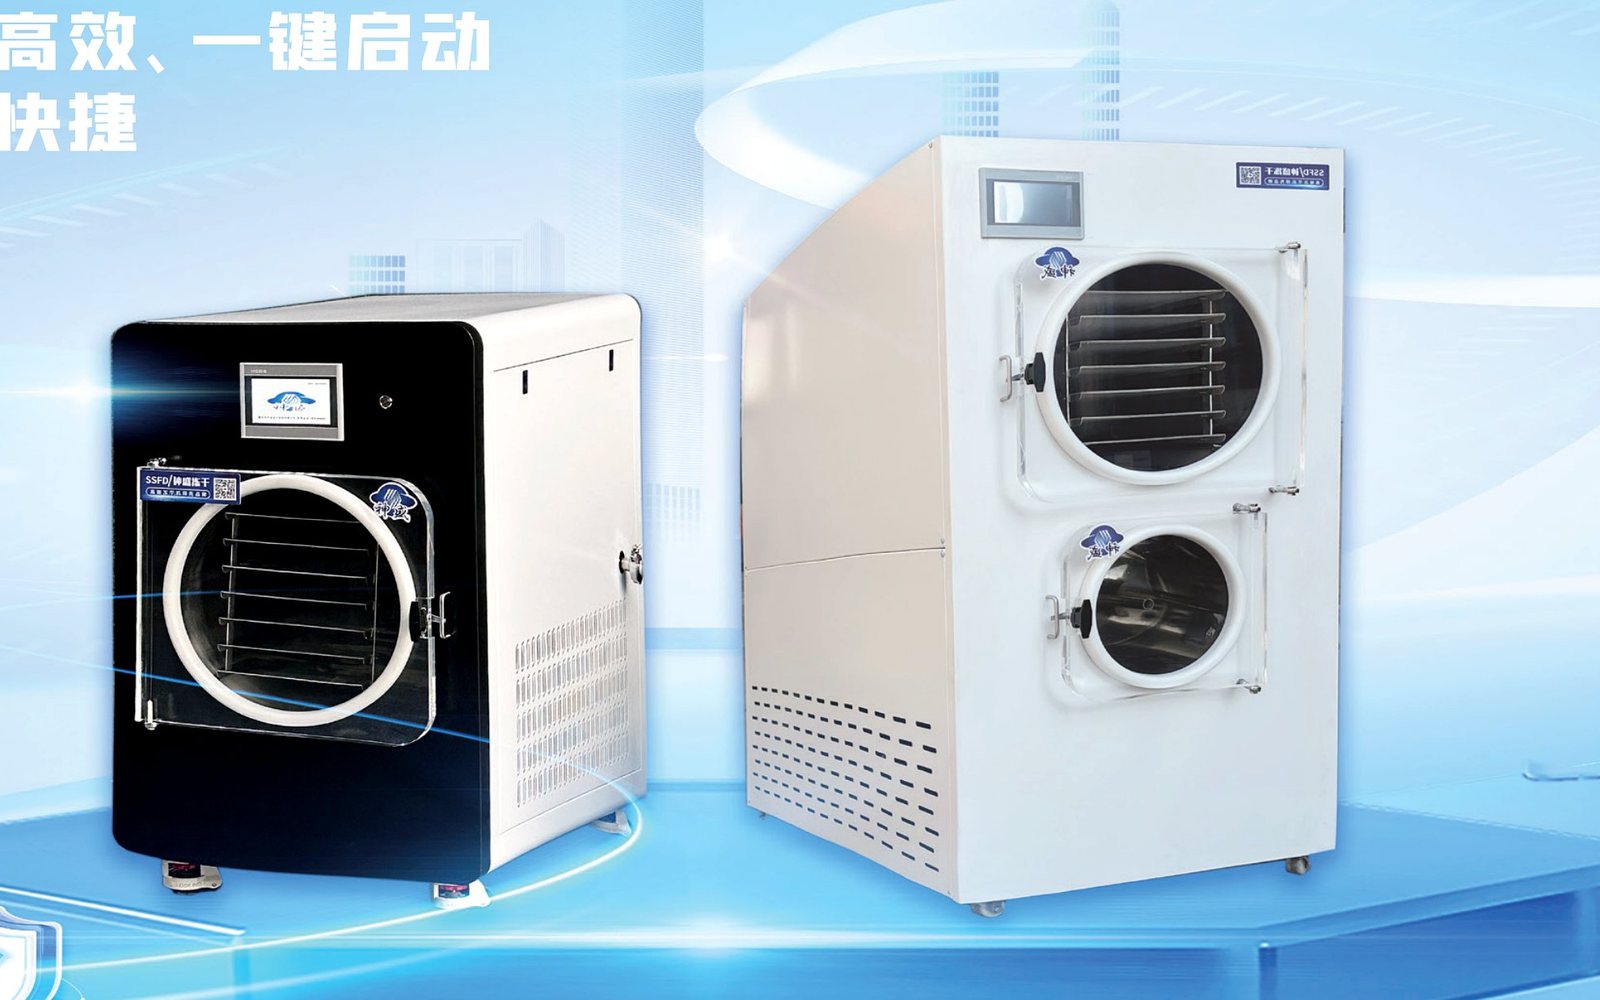
Mantenga viva una única lista de comprobación durante todo el proyecto. En la cotización enumera los requisitos de material y datos; en la puesta en marcha enumera esos mismos requisitos como resultados de prueba, de modo que nada de lo prometido en la compra se abandone silenciosamente en la entrega. Cuando un resultado aún no pueda producirse, regístrelo como punto abierto con responsable y fecha, y ciérrelo antes de liberar el secador para producción.
La misma lista de comprobación se convierte después en el registro de formación y entrega, de modo que el equipo que opera el secador hereda la evidencia que lo respalda.
Esa continuidad es lo que cierra el proyecto de forma limpia.